
Les méthodes in silico appliquées à la valorisation des produits naturels -Reverse screening et docking moléculaire
29 septembre 2026
Sécuriser le circuit d’approvisionnement des produits pharmaceutiques stupéfiants et psychotropes
30 septembre 2026Les méthodes in silico appliquées à la valorisation des produits naturels -Reverse screening et docking moléculaire
29 septembre 2026Sécuriser le circuit d’approvisionnement des produits pharmaceutiques stupéfiants et psychotropes
30 septembre 2026Prédiction du potentiel pharmacologique, des propriétés pharmacocinétiques et de la toxicité des molécules bioactives
Exploration in silico du potentiel pharmacologique et du profil ADME-Tox des molécules bioactives
La formation en bref
Cette formation propose une approche pratique de l’évaluation précoce du potentiel pharmacologique, pharmacocinétique et toxicologique des molécules bioactives à l’aide d’outils in silico. Les participants apprendront à prédire leur activité et leurs cibles moléculaires, leurs propriétés ADME (Absorption, Distribution, Métabolisme et Élimination), leur biodisponibilité ainsi que leur profil toxicologique. L’accent sera mis sur la manipulation des outils, la comparaison et l’interprétation des résultats, avec des applications aux travaux de recherche, notamment en pharmacognosie, toxicologie, pharmacologie, chimie médicinale et étude des produits naturels.
Objectifs clés
- Prédire les cibles moléculaires et l’activité pharmacologique potentielle.
- Évaluer les propriétés pharmacocinétiques ADME des molécules étudiées.
- Prédire le profil toxicologique et la cytotoxicité potentielle.
- Identifier les effets indésirables potentiels associés aux molécules.
- Évaluer les propriétés physicochimiques et le profil drug-like.
- Prédire l’accessibilité à la synthèse des molécules étudiées.
Public cible
- Les enseignants-chercheurs et résidents, et les doctorants en :
• Pharmacie (pharmacognosie, botanique médicale, pharmacologie, chimie médicinale, chimie analytique, toxicologie…).
• Biologie et biochimie.
• Chimie pharmaceutique et chimie organique.
Durée & Format
- 2 journées
- Présentiel ou distanciel interactif
- Plusieurs ateliers et mise en situation
Prix
- 25 000 DA HT / Participant
- Pause café
- Supports, bibliothèques de prompts, modèles ...
Programme de la formation
• Générer le SMILES des structures dessinées.
• Vérifier et préparer les structures pour l’analyse.
• Prédire le potentiel d’activité pharmacologique.
• Prédire les cibles moléculaires potentielles.
• Comparer les résultats obtenus avec différents serveurs.
• Identifier les cibles communes et pertinentes.
• Évaluer la lipophilie des molécules.
• Prédire l’accessibilité à la synthèse.
• Comparer et interpréter les différents paramètres obtenus.
• Prédire les propriétés lead-like.
• Évaluer la biodisponibilité potentielle par voie orale.
• Interpréter les principaux critères de développement.
• Évaluer les paramètres de distribution.
• Explorer le métabolisme des molécules.
• Prédire les propriétés d’élimination.
• Utiliser plusieurs serveurs de prédiction ADME.
• Identifier les paramètres
pharmacocinétiques pertinents.
• Analyser les concordances et divergences entre prédictions.
• Construire un profil ADME global.
• Prédire la cytotoxicité potentielle.
• Identifier les alertes toxicologiques.
• Comparer les résultats des différents outils.
• Interpréter les principales prédictions toxicologiques.
• Identifier les signaux de risque.
• Comparer les résultats issus des différents serveurs.
• Mettre en relation activité et toxicité potentielles.
• Identifier les complémentarités entre outils de prédiction.
• Croiser les résultats pharmacologiques, ADME et toxicologiques.
• Interpréter les concordances et divergences entre prédictions.
• Construire un profil in silico global de la molécule.
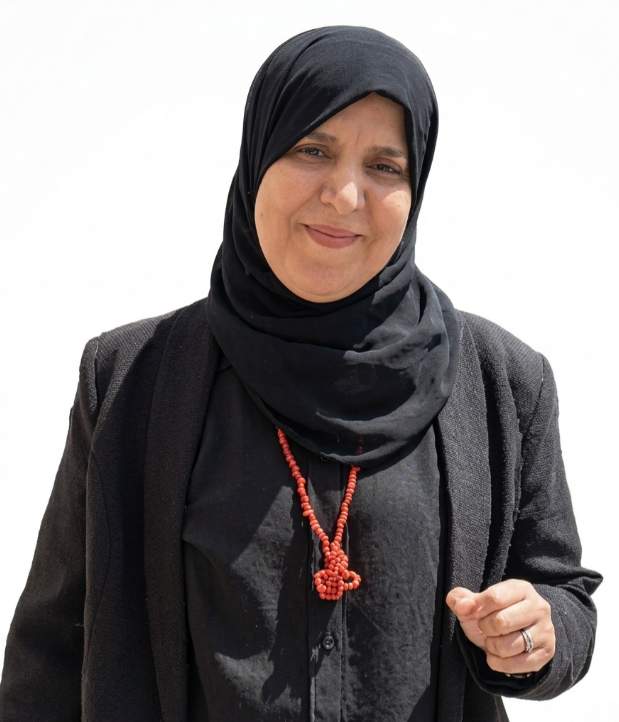
Profile du formateur
Dr. Samira AITKAKI, pharmacienne et maître de conférences hospitalo-universitaire.
Chercheuse et formatrice en Computational Drug Design, elle possède une expertise en modélisation moléculaire, reverse screening, docking et conception rationnelle du médicament. Elle contribue ainsi au développement des approches in silico appliquées à la recherche pharmaceutique et à leur diffusion dans le domaine académique.
ans d'expérience professionnelle
Formateur expert:
Prérequis
- • Notions de base en chimie organique (structure, fonctions chimiques, représentation des molécules).
- • Notions de base en pharmacologie.
- • Cette formation pratique nécessite un ordinateur personnel et d’une connexion internet pour garantir la réalisation des exercices pratiques.
Attestation de formation
- Une attestation de formation est délivrée à chaque participant ayant suivi l'intégralité de la formation.
Et si vous pouviez prédire le potentiel d’une molécule avant de la tester ?
Évaluez son activité, son profil ADME et sa toxicité grâce aux outils in silico.